
обзор современного уровня знаний по этой проблеме: рассмотрены структурные схемы генов CD18, UMPS, SLC35A3, ASS, FANCI и представлена методика проведения анализа ПЦР-ПДРФ, проанализирована генетическая структура голштинской популяции отечественной селекции по локусам данных генов, даны практические предложения по использованию метода ДНК-диагностики моногенных наследственных заболеваний крупного рогатого скота в селекционном процессе.
ЛОКАЛИЗАЦИЯ ГЕНОВ И СТРУКТУРА ТОЧКОВЫХ МУТАЦИЙ
В настоящее время наиболее широко исследуются гены CD18, UMPS, SLC35A3, ASS, FANCI, точковые мутации в которых ассоциированы с такими заболеваниями крупного рогатого скота, как BLAD, DUMPS,CVM, BC и BY. О молекулярно-генетической природе мутаций для этих аутосомных рецессивных генов накоплено достаточное количество информации.
Синдром врожденного иммунодефицита (BLAD) крупного рогатого скота обусловлен точковой мутацией в кодирующей части аутосомного гена CD18, расположенного на первой хромосоме КРС (рисунок 1) и контролирующего синтез гликопротеина β -интегрина – поверхностного белка мембраны нейтрофилов, играющего ключевую роль в миграции лейкоцитов к очагу воспаления. Повреждение структуры этого белка приводит к множественным дефектам функции лейкоцитов, миграция которых к месту проникновения патогенов оказывается заблокированной, что исключает эти клетки из процесса уничтожения инфекции.
В гомозиготном рецессивном состоянии заболевание является летальным: у телят резко снижаются защитные свойства организма, их иммунная система не способна противостоять вирусным и бактериальным инфекциям, что приводит к гибели животных обычно в раннем возрасте (до года). Наиболее часто наблюдаются нарушения респираторной функции и функции желудочно-кишечного тракта. В гетерозиготном состоянии клинических проявлений не выявлено.
Впервые это заболевание крупного рогатого скота описано в 1983 году под названием «гранулоцитарный синдром», а позже получило название «дефицит лейкоцитарной адгезии». Нуклеотидная последовательность гена CD18 установлена Arnaout (1990), Kehrli et al. (1992), Tajima et al. (1994), Nagahata (2004) и другими. Молекулярные механизмы данного заболевания были описаны в 1990 году Arnaout.
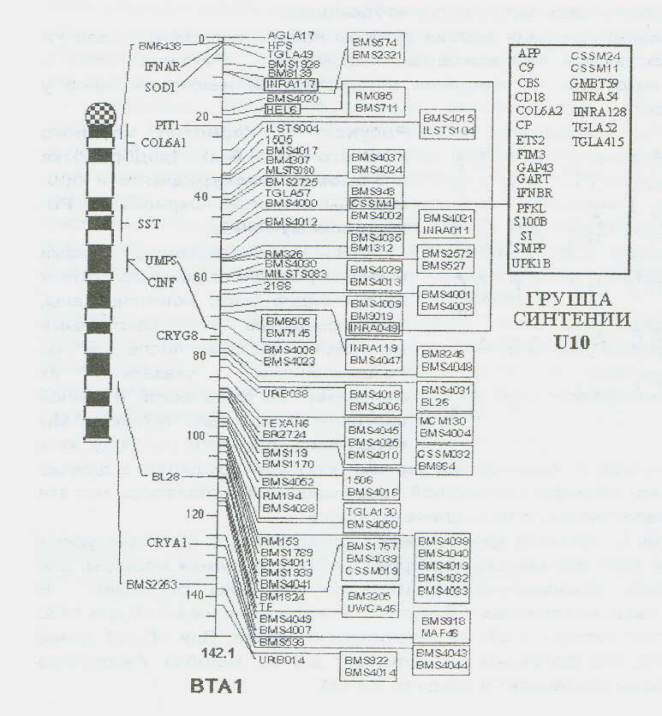
Распознавание носителей мутации стало возможным при введении в практику диагностического метода анализа рестрикции ДНК. Методом секвенирования гена, кодирующего субъединицу CD18, идентифицировано две точковые мутации [1], одна из которых (А —> G в позиции 383) приводит к аминокислотной замене аспаргиновая кислота —> глицин (Asp —> Gly). Эта мутация и является причиной возникновения BLAD-синдрома (рисунок 2).
Метод ПЦР-ПДРФ позволяет безошибочно выявить носительство мутации BLAD в гомо- и гетерозиготном состоянии на основе анализа продуктов амплификации участка гена CD18 по полиморфизму длин
рестрикционных фрагментов с использованием рестриктаз TaqI и HaeIII. Точковая мутация приводит к исчезновению сайта рестрикции для TaqI и появлению дополнительного сайта для HaeIII.
| Нормальный аллель | TAG | CCC | ATC | GAC | CTG | TAC | TAC |
|---|---|---|---|---|---|---|---|
| Tyr | Pro | Ile | Asp | Leu | Tyr | Tyr | |
| Мутантный аллель | TAG | CCC | ATC | GGC | CTG | TAC | TAC |
| Tyr | Pro | Ile | Gly | Leu | Tyr | Tyr | |
Рисунок 2 – Структура точковой мутации в гене CD18, приводящей к BLAD-синдрому
DUMPS (Deficiency of Uridine Monophosphate Synthase) – моногенное аутосомное рецессивное заболевание (1 группа сцепления, локус 2391), обусловленное нарушением обмена веществ вследствие дефицита фермента уридинмонофосфатсинтетазы, связанного с воспроизводительной функцией животных, и влияет на выживаемость потомства.
Установлено, что DUMPS катализирует последний этап синтеза пиримидина, то есть конверсию оротовой кислоты в уридин-5'монофосфат (UMP) – предшественник пиримидиновых оснований, входящих в ДНК и РНК. Дефицит активности фермента – аутосомно рецессивный признак, причина дефекта синтеза нуклеиновых кислот. Это проявляется, в частности, в мегалобластозах, что сопровождается увеличением размеров клеток, например, эритроцитов и разрастанием эритробластной системы.
Также наблюдается проявление дефектов функционирования нервной системы организма животных. Мутация выявляется только у гомозиготных животных, вызывая гибель эмбрионов, как правило, после первых 40 дней развития, то есть на стадии имплантации зародыша в матку. В ряде случаев у носителей данной мутации наблюдается задержка роста и другие физиологические отклонения, что может приводить к летальным исходам. Выявленные в отдельных случаях более длительные межотельные периоды у гетерозиготных коров могут быть в определенной степени связаны с гибелью ранних эмбрионов, гомозиготных по этой мутации.
У гетерозиготных животных вследствие точечной замены С—>Т (рисунок 3) кодон 405 CGA, кодирующий аргинин, заменяется нонсенс-кодоном (Stop-codon) TGA. Точка мутации обозначена как R405 Stop. В результате синтез аминокислотной последовательности фермента является незавершенным и его молекула короче на 76 амино-
