
Дефицит пропионовой кислоты и глюкозы в организме, особенно в первые 2 месяца лактации, сопровождается торможением реакции окисления ацетил-КоА в ЦТК и способствует образованию большого количества кетоновых тел (L. Vik-Mo et al., 1984; P. L. Kunz et al., 1985; G. De Boer et al., 1985; А. В. Жаров, 1983; 1994; H. O. Gravert, L. Diermann, 1986; И. П. Кондрахин, 1989). При этом вследствие увеличения недоокисленных продуктов обмена, в том числе кетоновых тел, происходит уменьшение щелочного резерва крови, а следовательно, развитие ацидоза и деминерализации костей (И. П. Кондрахин, 1980; Б. Н. Шестаков, 1980).
Недостаток углеводов в организме животного активизирует процессы гликолиза и гликогенолиза (Д. Я. Луцкий, В. А. Чекан, 1981; C. Remesy et al., 1984) за счет активизации в мышечной ткани адреналином, а в печеночной — адреналином и глюкагоном соответственно мышечной и печеночной фосфорилазы (Л. Рачев и соавт., 1967; В. Б. Розин, 1994).
Тем не менее весь запас гликогена в организме не может покрывать энергетические потребности более суток (А. А. Алиев, 1997). Это обстоятельство объясняет происходящий параллельно с гликолизом и гликогенолизом процесс мобилизации липидов из жировых депо, вызываемый сигнальными молекулами гормонов — адреналина и глюкагона, а также стероидами надпочечников (А. Н. Голиков и соавт., 1991). Они стимулируют гидролиз триглицеридов в адипоцитах, транспорт из адипоцитов свободных жирных кислот (этому во многом способствует альбумин плазмы) и доставку жирных кислот кровью к различным органам. Напомним, что по мере повышения плазменного содержания глюкагона уровень инсулина падает, что приводит к ускоренной мобилизации жирных кислот, сопряженной с пониженной утилизацией глюкозы (Р. М. Кон, К. С. Рот, 1986; Д. Я. Луцкий, В. А. Чекан, 1981).
В гепатоците жирные кислоты вовлекаются в процесс β-окисления и активируются до соответствующих ацил-КоА-производных с помощью ферментов тиокиназ жирных кислот, локализованных в микросомах и наружной мембране митохондрий. В процессе β-окисления синтезируется большое количество ацетил-КоА. Схема окисления жирных кислот в гепатоците представлена на рисунке 3.
Регуляция процесса β-окисления КоА-производных жирных кислот внутри митохондрий связана с углеводным обменом. Избыточное поступление глюкозы приводит к образованию большого количества ацетил-КоА, чем необходимо для энергетического обеспечения клетки, в результате происходит образование малонил-КоА путем карбоксилирования лишнего ацетил-КоА.
Таким образом, когда глюкоза находится в избытке, малонил-КоА присутствует в значительных количествах и в итоге синтезируются липиды. Процесс регуляции, приводящий к торможению бета-окисления, осуществляется в результате взаимодействия малонил-КоА с КАТ I, которое ингибирует поступление КоА-производного жирной кислоты внутрь митохондрий.
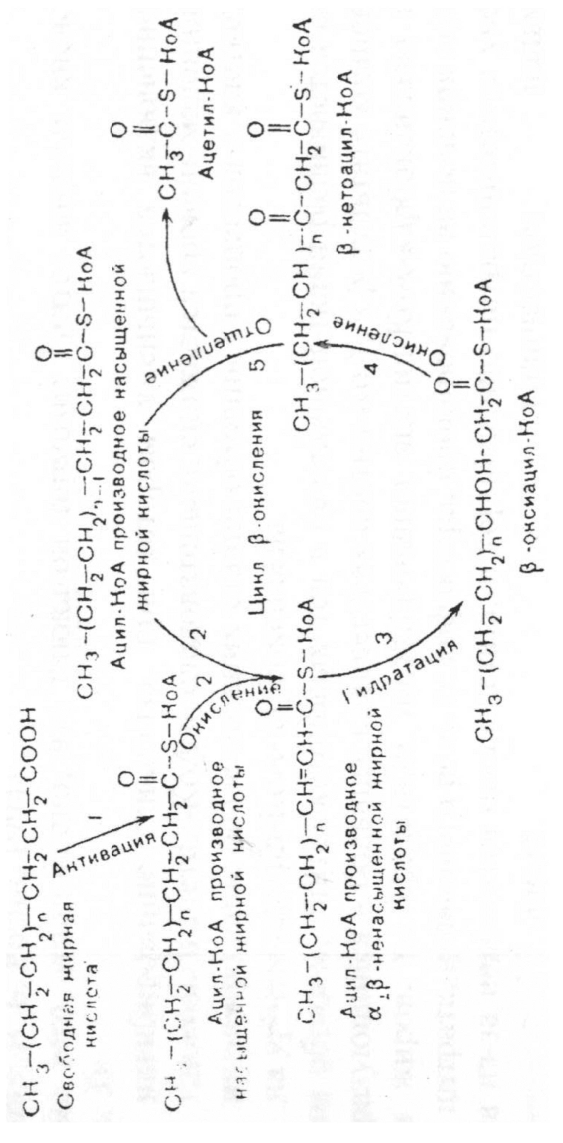
Схема окисления жирных кислот в гепатоците (по P. M. Кону, 1986)
И наоборот, при использовании всего ацетил-КоА, образованного из глюкозы, содержание малонил-КоА понижается, что, в свою очередь, облегчает работу системы КАТ I — КАТ II, осуществляющей перенос КоА-производных жирных кислот в митохондрии для их β-окисления до ацетил-КоА. Факторы, регулирующие кетоз, представлены на рисунке 4.
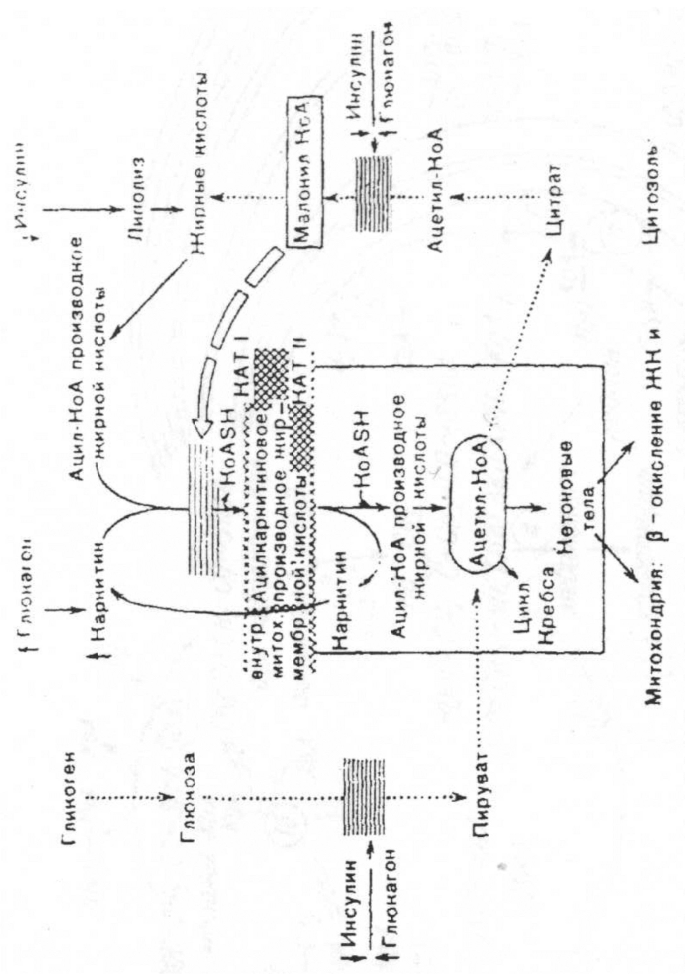
Факторы, регулирующие кетоз. КАТ I и II — ферменты карнитинацилтрансфераза I и II (по P. M. Кону, 1986)
