
регенерация, и значит, синтез глюкозы не возможен (А. Я. Батраков, 1980; А. А. Алиев, 1997).
Масляная кислота является мощным кетогенным средством, роль которой установили в 1964 г. С. И. Смирнов и соавт. путем введения коровам растворов масляной кислоты в дозах и концентрациях, примерно соответствующих её поступлению с недоброкачественными кормами (С. И. Смирнов, 1984; М. Е. Павлов, 1986). Выяснилось, что в процессе синтеза ацетил-КоА из неё конечным продуктом является ацетоуксусная кислота, которая при недостатке в организме предшественников ЩУК переходит в ацетон и β-оксимасляную кислоту (С. Remesy et al., 1984).
Избыток белка в рационе сопровождается обогащением организма кетогенными аминокислотами (лейцин, фенилаланин, тирозин, триптофан, лизин), в процессе превращения которых образуется свободная ацетоуксусная кислота (Н. А. Миронов, 1978). Механизм ее образования связан с тем, что при высоком содержании протеина в рационе на фоне низкого сахаропротеинового отношения (ниже единицы), дефиците сырой клетчатки и плохом качестве скармливаемого сена в рубце образуется большое количество аммиака, который в процессе микробиального синтеза усваивается лишь частично (С. И. Вишняков, 1988).
Повышение концентрации аммиака приводит к нарушению рубцового пищеварения, снижению рН рубцового содержимого, поступлению в кровь большого количества масляной и молочной кислот, аммиака и др. (Л. В. Даугнора, 1987).
При этом всосавшийся аммиак током крови доставляется в печень, где из него образуется мочевина, часть которой выделяется с мочой, а другая со слюной вновь поступает в рубец (И. П. Кондрахин, 1989). Однако избыточное поступление из преджелудков аммиака оказывает отрицательное воздействие на внутриклеточный обмен организма. Аммиак тормозит реакции ЦТК в митохондриях клетки за счет подавления регенерации ЩУК (Н. А. Уразаев, 1986). Данный эффект наблюдается вследствие неоднозначного воздействия аммиака на компоненты цитратного цикла, в результате, с одной стороны, он облегчает превращение ЩУК в аспаргиновую кислоту и тем самым уменьшает ее концентрацию, с другой — вызывает усиленное образование глутаминовой кислоты из α-кетоглутаровой кислоты и тем самым прерывает цикл Кребса (Й. Тодоров, 1963; В. Н. Топарская, 1970; Л. М. Шмуйлович, Д. Я. Луцкий, 1980). В результате затрудняется окисление ацетил-КоА и образуется большое количество ацетоуксусной кислоты и ацетона.
Таким образом, несбалансированность рационов по основным питательным элементам, в том числе макро- и микроэлементам, способствует нарушению рубцового пищеварения, изменению не только видового состава его микрофлоры, но и уменьшению количества бактерий и инфузорий в нем (А. Zerbracki, 1986; Л. В. Даугнора, 1987), что, в свою очередь, приводит к изменению соотношения ЛЖК в рубце и понижению рН (6,5 и ниже). В рубцовом содержимом снижается концентрация пропионовой кислоты, возрастает уровень масляной, уксусной, молочной и других кислот (М. Е. Павлов, 1986; A. Zerbracki, 1986; И. П. Кондрахин, 1989).
Дефицит пропионовой кислоты и глюкозы в организме, особенно в первые 2 месяца лактации, сопровождается торможением реакции окисления ацетил-КоА в ЦТК и способствует образованию большого количества кетоновых тел (L. Vik-Mo et al., 1984; P. L. Kunz et al., 1985; G. De Boer et al., 1985; А. В. Жаров, 1983; 1994; H. O. Gravert, L. Diermann, 1986; И. П. Кондрахин, 1989). При этом вследствие увеличения недоокисленных продуктов обмена, в том числе кетоновых тел, происходит уменьшение щелочного резерва крови, а следовательно, развитие ацидоза и деминерализации костей (И. П. Кондрахин, 1980; Б. Н. Шестаков, 1980).
Недостаток углеводов в организме животного активизирует процессы гликолиза и гликогенолиза (Д. Я. Луцкий, В. А. Чекан, 1981; C. Remesy et al., 1984) за счет активизации в мышечной ткани адреналином, а в печеночной — адреналином и глюкагоном соответственно мышечной и печеночной фосфорилазы (Л. Рачев и соавт., 1967; В. Б. Розин, 1994).
Тем не менее весь запас гликогена в организме не может покрывать энергетические потребности более суток (А. А. Алиев, 1997). Это обстоятельство объясняет происходящий параллельно с гликолизом и гликогенолизом процесс мобилизации липидов из жировых депо, вызываемый сигнальными молекулами гормонов — адреналина и глюкагона, а также стероидами надпочечников (А. Н. Голиков и соавт., 1991). Они стимулируют гидролиз триглицеридов в адипоцитах, транспорт из адипоцитов свободных жирных кислот (этому во многом способствует альбумин плазмы) и доставку жирных кислот кровью к различным органам. Напомним, что по мере повышения плазменного содержания глюкагона уровень инсулина падает, что приводит к ускоренной мобилизации жирных кислот, сопряженной с пониженной утилизацией глюкозы (Р. М. Кон, К. С. Рот, 1986; Д. Я. Луцкий, В. А. Чекан, 1981).
В гепатоците жирные кислоты вовлекаются в процесс β-окисления и активируются до соответствующих ацил-КоА-производных с помощью ферментов тиокиназ жирных кислот, локализованных в микросомах и наружной мембране митохондрий. В процессе β-окисления синтезируется большое количество ацетил-КоА. Схема окисления жирных кислот в гепатоците представлена на рисунке 3.
Регуляция процесса β-окисления КоА-производных жирных кислот внутри митохондрий связана с углеводным обменом. Избыточное поступление глюкозы приводит к образованию большого количества ацетил-КоА, чем необходимо для энергетического обеспечения клетки, в результате происходит образование малонил-КоА путем карбоксилирования лишнего ацетил-КоА.
Таким образом, когда глюкоза находится в избытке, малонил-КоА присутствует в значительных количествах и в итоге синтезируются липиды. Процесс регуляции, приводящий к торможению бета-окисления, осуществляется в результате взаимодействия малонил-КоА с КАТ I, которое ингибирует поступление КоА-производного жирной кислоты внутрь митохондрий.
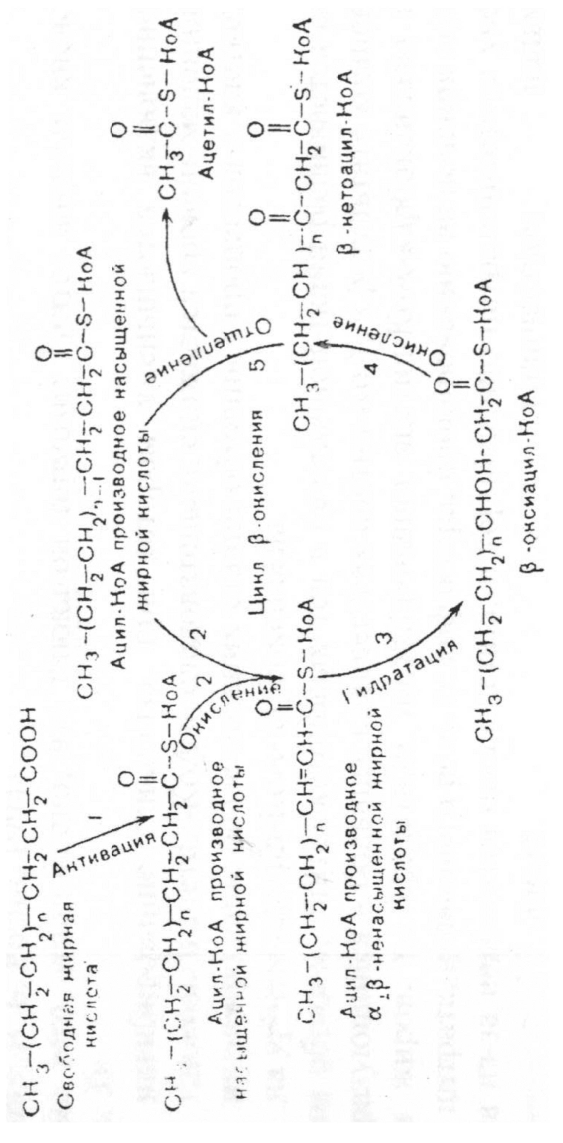
Схема окисления жирных кислот в гепатоците (по P. M. Кону, 1986)
