
Мутация представляет собой делецию (потеря участка хромосомы), включающую три гена; один из этих генов участвует в развитии нервов и мышц. У пораженных телят отсутствует около 23 kb (kilobase, тысяч нуклеотидов) . Эти отсутствующие пары оснований ( или пар нуклеотидов) приводят к полной потере функции всех трех генов у гомозиготных телят.6
Белок MOCS1 необходим для синтеза кофактора молибдопротеина, который образует активный сайт в SUOX (дефектный белок у швицкого скота, пораженного AS).7 Участие SUOX и MOCS1 в общем биохимическом пути взаимно подтверждает причинность этих мутаций у крупного рогатого скота швицкой и немецкой ФлекфиСимментальской пород.
Цитруллинемия
Цитруллинемия крупного рогатого скота является аутосомнорецессивно наследуемым заболеванием скота голштинской породы, впервые описанным в Австралии.14 Цитруллинемия крупного рогатого скота была распространена среди австралийской голштинской популяции после ввоза спермы от североамериканского производителя Линмака Криса Кинга.15,16 Пораженные животные клинически нормальны при рождении, но в течение 24 часов они впадают в депрессию, бесцельно бродят, упираются головой в поверхности, кажутся слепыми, скрипят зубами и в течение 4–5 дней у них развивается проприоцептивный дефицит и атаксия, они становятся лежачими, конвульсивными, изнемогают и умирают. Поражения включают диффузный отек астроглии от легкой до умеренной степени в сером веществе головного мозга и гепатоцеллюлярную гидропическую дегенерацию от легкой до тяжелой степени.17 Цитруллинемия крупного рогатого скота вызвана переходом цитозина (CGA/аргинин) в тимин (TGA/стоп-кодон) в кодоне 86 гена, кодирующего аргининосукцинатсинтазу, что приводит к нарушению цикла мочевины (орнитиновый цикл, цикл Кребса—Гензелейта) и значительному повышению уровня цитруллина и аммиака в плазме пораженного организма.17,18
Синдром бычьей арахномелии
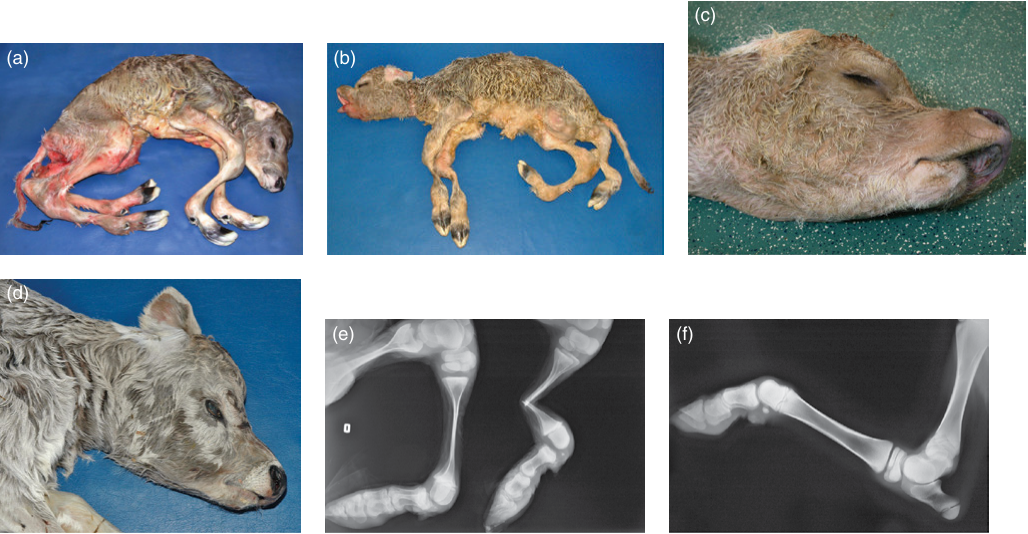
Синдром арахномелии крупного рогатого скота (AS) является наследственным моногенетическим аутосомно-рецессивным заболеванием с полной пенетрантностью (частота проявления гена, т.е. процент особей из числа несущих ген, у которых он проявился - в данном случае 100%) . Пораженные телята, как правило, мертворожденные со скелетными аномалиями, включая «паучий» вид конечностей (долихостеномелия) с заметным истончением диафиза и черепом неправильной формы7 (рис. 66.2). Среди крупного рогатого скота есть два практически идентичных фенотипа AS у бурого швицкого скота и немецкого Флекфи-Симментал.
У бурого швицкого скота AS является результатом одиночной вставки основания (G) в экзон 4, что приводит к сдвигу рамки считывания и преждевременному стоп-кодону (тройка нуклеотидных остатков в РНК, кодирующая прекращение синтеза полипептидной цепи) в кодирующей последовательности гена бычьей сульфитоксидазы (SUOX), влияющей на экспрессию белка SUOX (молибдогемопротеинсульфитоксидаза, терминальный фермент в пути окислительной деградации серосодержащих аминокислот).7 Недостатки фермента SUOX у людей характеризуются основными неврологическими нарушениями и ранней смертью.8–11 Крупный рогатый скот, гетерозиготный по мутации, не проявляет каких-либо клинических признаков. Из 302 не проявивших ген коров бурой швицкой породы 10 (3,3%) были идентифицированы как носители мутации в гене SUOX.7
Совсем недавно к 2008 году было зарегистрировано более 150 подтвержденных случаев AS у немецкого крупного рогатого скота породы Флекфи-Симментал, с предполагаемой распространенностью в популяции коров в 6%.12 Мутация у этой породы представляет собой делецию длиной 2 b.r. в гене, кодирующем синтез молибденового кофактора 1 (MOCS1), что приводит к сдвигу рамки считывания и преждевременному прекращению синтеза бычьего белка MOCS1 (73 вместо 633 аминокислот). Когда из баварской симментальской популяции случайным образом отобрали коров, исключая родственников первого поколения, известных как носители данной мутации, то 17 из 616 (2,8%) были гетерозиготными по генетической мутации (делеция 2 b.r. в MOCS1), вызывающей AS у симментальского скота.13
Дварфизм
Дварфизм (карликовость) как наследственное заболевание был отмечен у многих млекопитающих, включая несколько пород крупного рогатого скота.1,19–25 Сообщалось о нескольких типах наследственной хондродисплазии у крупного рогатого скота. Хотя степень их фенотипического проявления варьирует, все они характеризуются системными нарушениями скелета, включая укорочение и деформацию конечностей, головы и позвонков. Карликовость была обнаружена у пород ангус, бурая швицкая, красная датская, декстер, герефорд, голштинская, японский браун и шортгорнская.25 Нет одного гена или мутации, ответственных за все зарегистрированные случаи карликовости крупного рогатого скота. Здесь мы опишем две уникальные формы бычьей карликовости. Карликовость типа "бульдог" была серьезной проблемой для породы Декстер с момента ее описания в начале девятнадцатого века.26 Гомозиготность по мутации дварфизма Декстера является летальной, и плод обычно абортируется примерно на 7 месяце гестации. Клинически, дефектные плоды характеризуются крайне непропорциональной карликовостью, коротким позвоночным столбом, выраженной микромелией (укорочение конечностей) , большой абдоминальной грыжей, относительно крупной головой с втянутой мордой, расщепленным небом и выступающим языком.27
Карликовость по типу "бульдога" у крупного рогатого скота Декстер вызвана двумя дискретными мутациями в гене (ACAN), ответственного за синтез аггрикана (протеогликан, важен в гиалиновых хрящах) , для этих мутаций доступно тестирование ДНК.27 Когда это летальное заболевание определяли строго по фенотипу, его наследование описывается как аутосомно-рецессивное (то есть карлик-бульдог гомозиготен по генетической мутации). Однако, поскольку гетерозиготы имеют промежуточный карликовый фенотип, тип наследования признака также может быть описан, как неполное доминирование (8% экспрессии ACAN у гетерозигот по сравнению с гомозиготными нормальными особями).27
(c)
(a) (b)
(d)
(e) (f)
Рисунок 66.2 Фенотип телят швицкой породы с арахномелией. (а, b) Пораженные мертворожденные телята; обратите внимание на ненормальную длину всех ног (долихостеномелия), угловые деформации в дистальной части задних конечностей с артрогрипозом дистальных суставов и мышечную атрофию ног. (c, d) Типичные деформации лицевых костей пораженных телят; обратите внимание на вогнутые закругления дорсального профиля верхней и нижней челюсти. (e) Рентгенография задних конечностей больного теленка с фотографии (c); обратите внимание, что суставные концы (эпифизы) длинных костей имеют нормальный размер, но с заметным истончением стволов (диафизов), демонстрирующих повышенную хрупкость. (f) Рентгенография левой задней ноги непораженного контрольного теленка. Взято из Drögemüller C, Tetens J, Sigurdsson S и др. Выявление мутации, вызывающей арахномелию у крупного рогатого скота, методом массового параллельного секвенирования указывает на роль сульфитоксидазы (SUOX) в развитии костей. PLoS Genet 2010;6(8):e1001079.
Это представляет серьезную проблему для селекционеров Декстеров, потому что предпочтительный фенотип Декстера с укороченными ногами (легкая форма непропорциональной карликовости) имеет тенденцию быть гетерозиготным по мутации "бульдога". Отбор Декстеров по этому фенотипу поддерживает высокий уровень распространенности летального аллеля.27
Карликовость у телят абердин-ангуса была описана в 1951 году и определена как аутосомно-рецессивная.21 ААА (Американская Ассоциация Ангусской породы) решила эту проблему путем фактического уничтожения всех животных, связанных с основным маточным стадом.28 После усилий ассоциации породы по устранению карликовости не поступало никаких подтвержденных сообщений в ААА о случаях карликовости среди зарегистрированного ангусского скота с 1970-х по 2002 год. В начале двадцать первого века аномальные телята ангусов были зарегистрированы в нескольких стадах на западе США. В отличие от предыдущей формы карликовости, эти телята казались нормальными при рождении, но не могли расти, и через несколько месяцев у них были аномально короткие ноги и толстые тела. Макроскопическое и гистопатологическое исследование этих телят выявило признаки уменьшения эндохондральной оссификации и других признаков, соответствующих карликовости, включая выпячивание крыльев клиновидной кости в полость черепа, аномалии вентральных частей тел позвонков и изгибание поперечных позвоночных отростков («длинноносый» карлик).29
Генетический дефект длинноносого карлика у ангусов окончательно не идентифицирован, но он не похож на дефект у Декстера (мутации в ACAN) или японского бурого скота (мутации LIMBIN).29,30
Брахиспинальный синдром
Брахиспинальный синдром является недавно зарегистрированным летальным уродством у голштинской породы.31–33 Синдром обнаруживается у телят, рожденных мертвыми после слегка переношенной беременности. Его общая морфология имеет много общих черт с летальным синдромом короткого позвоночника у крупного рогатого скота, впервые описанным у телят Old Norwegian Mountain, родившихся в 1930 году.34 Телята с брахиспиной отстают в росте и имеют сильное укорочение всего позвоночного столба и конечностей. У большинства позвоночных сегментов есть нарушения в строении с неравномерным окостенением, отделенным хрящевой тканью, которые препятствуют идентификации отдельного позвонка. Часто присутствуют множественные дефекты внутренних органов, включая дисплазию почек и атрезию кишечника, тогда как брахигнатизм ( нарушение прикуса, недоразвитие одной из челюстей) и каудальная дислокация и сдавление головного мозга присутствуют реже. Аппендикулярный скелет ( добавочный или скелет конечностей) может быть поражен или быть нормальным.
Хотя различия в морфологии, вызванные синдромом, не редкость, в шести недавно зарегистрированных случаях брахиспинального синдрома было задействовано более одной этиологии, поскольку они были морфологически разнообразны. В двух отчетах генеалогическое исследование показало, что случаи произошли по семейному принципу,32,33 был обнаружен общий предок для всех родителей, и возникновение аномальных телят потенциально можно объяснить передачей рецессивных аллелей. Хотя эти наблюдения подтверждают гипотезу о генетической основе брахиспинального синдрома, они не доказывают причинно-следственную связь.
Масштабно используемые быки-производители могут встречаться в качестве общих предков в родословной аномально сформированных телят, не являясь при этом носителями или не имея дефекта наследственной этиологии. Если синдром наследуется как аутосомно-рецессивная аномалия, это может быть новым заболеванием у голштинской породы во всем мире.
Комплексный порок позвоночника
Комплексный порок позвоночника (CVM) - это рецессивно наследуемый летальный дефект у голштинской породы, который увеличивает риск эмбриональной и перинатальной смерти, и аборта. Плоды с CVM имеют совокупность фенотипических аномалий, включая деформации осевого скелета (например, частично или полностью деформированные позвонки, анкилоз в основном шейно-грудных позвонков и сколиоз), симметричный артрогрипоз нижних отделов конечностей, кранио-фациальный дисморфизм и сердечные аномалии.35-37 Клиническая гетерогенность (разнообразие) пораженных телят может затруднить постановку диагноза CVM; но по результатам аутопсии можно поставить предполагаемый диагноз (если имеется информация о родословной).
Генеалогические исследования определили Carlin-M Ivanhoe Bell (регистрационный номер 1667366), элитного голштино-фризского быка, родившегося в 1974 году, в качестве основного предка крупного рогатого скота с этой мутацией.36 Из-за превосходных показателей продуктивности его дочерей Ivanhoe Bell широко использовался в течение двух десятилетий. В результате носители мутации CVM теперь существуют в популяциях голштинского скота по всему миру, и частота носителей CVM среди голштинских производителей достигла тревожного уровня.35,38–41
В недавних исследованиях, при сравнении последовательности ДНК незатронутых и пораженных телят42 обнаружили точечную мутацию в форме трансверсии (G → T) в гене SLC35A3, в результате которой валин в положении 180 заменяется фенилаланином. Ген SLC35A3 производит резидентный транспортер Гольджи, необходимый для образования гликопротеинов и, в конечном счете, для развития осевого скелета. В настоящее время доступен скрининг-тест (ДНК) для CVM, который широко применяется на голштинских племенных быках. Информация в плем. сертификате теперь включает в себя обозначение «TV» для протестированных животных без CVM и «CV» для носителей CVM.
Врожденная контрактурная арахнодактилия
Врожденная контрактурная арахнодактилия (CA), или «синдром виляющего теленка», является нелетальным аутосомно-рецессивным генетическим дефектом крупного рогатого скота породы ангус. Обычно телята рождаются живыми, и большинство из них могут ходить, сосать вымя и выживать. Вес при рождении у телят с CA «нормальный». Фенотипические признаки могут быть едва различимы, поэтому СА изначально может быть не признан дефектом. CA - это дефект развития, связанный с пониженной эластичностью соединительной ткани мышц, впервые выявленный в штате Виктория, Австралия, в 1998 году, но в настоящее время зарегистрированный во многих странах.43 Хотя CA является менее тяжелым заболеванием, чем летальные генетические дефекты у телят Ангуса, без вмешательства человека до 20% телят с CA умирают вскоре после рождения, потому что они не могут стоять и сосать.43 CA проявляется у новорожденных телят в виде удлиненных конечностей, врожденной контрактуры проксимальных суставов конечностей, врожденной гиперэкстензии дистальных суставов конечностей и врожденного кифоза со значительным постнатальным улучшением этих клинических признаков по мере роста и взросления теленка.43 Ученые идентифицировали генетический дефект, который вызывает CA, и частично охарактеризовали определенную мутацию, ответственную за CA, как делецию размером не менее 38 kb (тысяч пар нуклеотидов), ответственную за серьезные функциональные нарушения.44
Полная последовательность удаленного сегмента ДНК неизвестна, что затрудняет разработку диагностического теста, который был бы точен на 100%.44 До недавнего времени ассоциации пород (AAA и Angus Australia) избегали идентификации какого-либо животного в качестве носителя CA, поскольку текущий диагностический тест имеет точность менее 100%.45 Однако, некоторые специфически идентифицированные животные были названы либо носителями, либо имеющие «высокую вероятность» носительства мутации СА среди ангусов Австралии.44 Современный анализ производит несколько ложных срабатываний в ряде родословных, создавая значительную опасность неправильного толкования результатов теста. Современный тест позволяет дать общую оценку частоты мутации АМ в популяции. При более чем 500 животных, генотипированных (определение различий в генотипе особи по сравнению с эталонной особью) с несколькими генетическими маркерами АМ, максимальная частота мутации в популяции племенных быков составляет приблизительно 3-4%.44
Синдром кривого хвоста
Порода бельгийская голубая известна своим исключительным мышечным развитием. Этот фенотип частично связан с делецией потери функции в 11 п.н. (пар нуклеотидов) в гене миостатина, зафиксированным внутри породы. Интенсивный отбор в популяции бельгийского голубого скота существенно сократил эффективный размер популяции ( число особей в популяции, непосредственно участвующих в создании следующего поколения) , что привело к увеличению инбридинга и, следовательно, периодических вспышек рецессивных дефектов. Совсем недавно у этого скота был описан новый дефект, названный синдромом кривого хвоста (CTS).46,47 В дополнение к отклонению хвоста у крупного рогатого скота с CTS наблюдается общая задержка роста, проявляющаяся примерно в возрасте 1 месяца, ненормальная форма черепа, проявляющаяся в виде укороченной широкой головы, и выраженная мышечная гипертрофия.46 Хотя сам по себе дефект не является летальным, в наиболее тяжелых случаях (~25%) телята подвергаются эвтаназии из гуманных соображений.46 Выжившие 75%, тем не менее, приводят к значительным экономическим потерям в результате задержки роста и снижения стоимости туши.46 CTS вызывается мутациями в гене маннозного рецептора C типа 2 (MRC2). MRC2 кодирует эндоцитарный трансмембранный гликопротеин (Endo180) массой 180-кДа - рециркулирующий эндоцитарный рецептор, который экспрессируется в мезенхимальных клетках, таких как стромальные фибробласты, и в хондроцитах, остеобластах и остеоцитах развивающихся костей и считается, что он играет роль в регуляции деградации и ремоделирования внеклеточного матрикса. В MRC2 были идентифицированы две мутации, вызывающие CTS. Первая мутация представляет собой делецию в 2 п.н. в открытой рамке считывания (последовательность нуклеотидов в составе ДНК или РНК, потенциально способная кодировать белок.) MRC2, приводящую к сдвигу рамки и преждевременному стоп-кодону (тройка нуклеотидных остатков в РНК, кодирующая прекращение синтеза полипептидной цепи) , который вызывает нонсенсопосредованный распад мутантной мРНК; второй идентифицированной мутацией является замена T → Ц в MRC2. Оба дефекта приводят к фактическому отсутствию функционирования Endo180.46,47
Когда протестировали 1899 здоровых бельгийских голубых коров, неожиданно выявили 24,7% носителей первой мутации (делеция 2 п.н. в MRC2).46 Необычно высокая частота первой мутации CTS у бельгийского голубого скота позволяет предположить, что она может дать гетерозиготам преимущество в этой сильно селекционированной популяции. Животные-носители CTS мельче, коренастее и более мускулистые, и у них более тонкий скелет и более округлые ребра.
